Le résumé :
La maladie génétique acheiropodie est une anomalie du développement embryonnaire rare entraînant une amputation bilatérale congénitale complète des extrémités distales, sans atteinte systémique associée. Elle se caractérise par l’absence des mains et des pieds, touchant environ moins d’un cas sur un million, liée à une mutation génétique principalement sur le gène LMBR1. Le mode de transmission héréditaire est autosomique récessif, bien que des mutations sporadiques soient fréquentes.
Peu connue, la compréhension de cette pathologie va au-delà d’une simple malformation physique, impliquant un développement limbique perturbé et une ostéochondrodysplasie complexe. La maladie génétique liée à l’acheiropodie pose des enjeux diagnostic et thérapeutiques, notamment en raison de sa présentation sévère et de la nécessité d’un diagnostic prénatal pour anticiper sa transmission héréditaire. Comprendre ces mécanismes permet d’orienter les stratégies de prise en charge fonctionnelle et le suivi génétique. Ceci offre aux familles impactées une meilleure préparation et un accompagnement clinique adapté.
La maladie génétique acheiropodie : définition et signes
Caractéristiques cliniques de l’acheiropodie
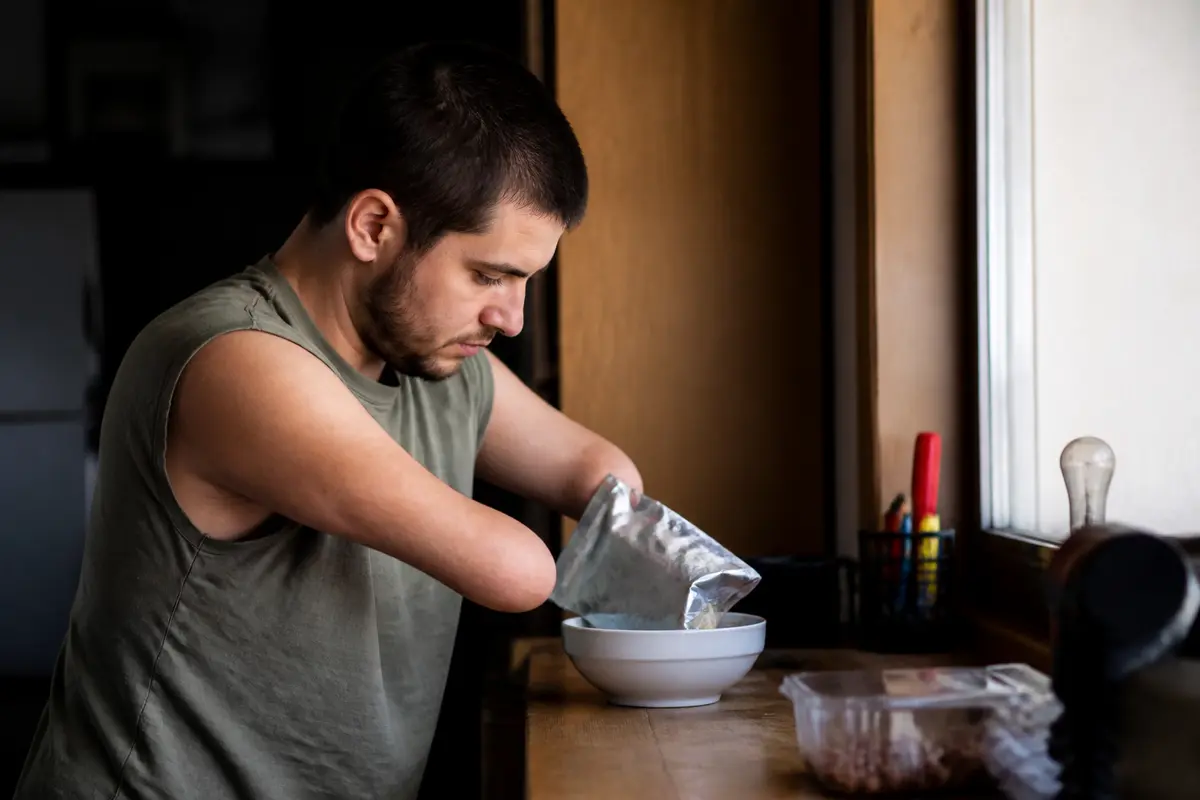
L’acheiropodie désigne une maladie génétique rare, caractérisée par une amputation bilatérale congénitale complète des extrémités distales. Cette malformation embryonnaire entraîne l’absence congénitale des mains et des pieds, avec aplasie des os du carpe, métacarpe, tarse, métatarse et phalanges. Les membres supérieurs et inférieurs sont raccourcis et symétriques, avec malformations du poignet et de la cheville.
Cette anomalie congénitale ne s’accompagne d’aucune atteinte systémique associée. Rarement, un os ectopique peut se développer à l’extrémité de l’humérus. L’absence totale des extrémités distales est la manifestation principale. Le développement limbique est sévèrement altéré, mais le reste du corps est habituellement normal.
Prévalence géographique et origine ethnique
Cette ostéochondrodysplasie est extrêmement rare, avec une prévalence estimée à moins d’un cas pour un million. Certains cas documentés tendent à indiquer une fréquence plus élevée dans des populations spécifiques, notamment en Amérique du Sud, suggérant un possible effet de consanguinité ou une lignée familiale particulière affectée.
Cette maladie génétique isolée ne montre généralement pas de différences liées à l’origine ethnique, mais les données restent limitées vu son extrême rareté. L’étude approfondie des cas pourrait éclairer ses variations géographiques.
Causes et mécanismes de la maladie génétique acheiropodie
Mutation génétique et bases du développement embryonnaire
La maladie provient d’une anomalie du développement embryonnaire liée à une mutation génétique, bien que les mécanismes précis soient encore mal élucidés. Le gène LMBR1 joue un rôle central dans la formation limbique, et des mutations affectant ce gène sont associées à la maladie. Ces mutations peuvent altérer des éléments régulateurs essentiels au développement des membres.
La nature exacte des mutations reste à mieux comprendre. Elles semblent perturber les processus embryonnaires qui contrôlent la formation osseuse des extrémités, provoquant ainsi des malformations symétriques sévères.
Mécanismes génétiques et transmission héréditaire
Le mode de transmission suit un schéma autosomique récessif, ce qui signifie que les deux copies du gène doivent être mutées pour que la maladie apparaisse. Néanmoins, de nombreux cas résultent de mutations sporadiques, sans antécédents familiaux. Cette absence d’historique familial complique le conseil génétique.
L’importance de la transmission héréditaire impose souvent un diagnostic prénatal ou postnatal rigoureux au sein de familles à risque. L’expression de la maladie peut varier en gravité d’un individu à l’autre malgré un profil génétique similaire.
Transmission et héritage : qui peut être concerné
Transmission autosomique récessive expliquée
La nature récessive autosomique de la maladie génétique acheiropodie implique que chaque parent porteur sain détient une copie mutée du gène sans manifestation clinique. Les enfants ont alors une chance sur quatre d’être affectés lorsque les deux parents transmettent la mutation.
Cela peut survenir même sans antécédents familiaux, particulièrement dans des populations où la consanguinité est plus fréquente. Cette transmission invisible rend le dépistage génétique crucial pour certaines familles.
Approche du conseil génétique
Les tests génétiques et le conseil permettent d’orienter les couples à risque. Un diagnostic prénatal est possible lorsque la mutation familiale est identifiée. Ce suivi assure une anticipation des manifestations cliniques et une préparation à la prise en charge rapide.
L’exploration du patrimoine génétique familial aide à prévenir la survenue dans des cas futurs et guide les décisions médicales et sociales.
Le mot de la rédaction. « Une meilleure compréhension des mutations spécifiques contribue à un suivi plus précis et à une prise en charge adaptée des patients atteints d’amputation congénitale. »
Symptômes et variantes des membres chez l’acheiropodie
Manifestations cliniques typiques
La maladie se manifeste par l’absence congénitale de mains et de pieds, qui s’accompagne d’un raccourcissement marqué des membres supérieurs et inférieurs. Les malformations osseuses concernent le poignet, la cheville et les structures limbaires distales.
Les anomalies apparaissent de manière symétrique. Aucun autre trouble systémique n’est constaté. Le développement cognitif et l’espérance de vie restent normaux. L’impact principal touche la mobilité et les activités quotidiennes.
Variantes et degrés de sévérité
La présentation clinique peut varier légèrement selon les cas. L’acheiropodie classique constitue la forme la plus sévère avec atteinte complète des extrémités. Certains cas rapportent des degrés de sévérité moindres, avec des variantes dans la taille des membres ou la présence d’un os ectopique.
Ces différences n’influencent pas le caractère congénital et génétique de la maladie mais expliquent la diversité des besoins en prise en charge fonctionnelle.
Diagnostic et différenciation avec d’autres maladies
Processus diagnostique détaillé
Le diagnostic repose en premier lieu sur l’examen clinique, où l’absence de structures osseuses des mains et des pieds est constatée. Des examens d’imagerie comme les radiographies et l’IRM permettent de visualiser les malformations osseuses et d’affirmer l’absence des os du carpe, métacarpe, tarse, métatarse et phalanges.
Les analyses génétiques identifient les mutations spécifiques responsables, avec une attention particulière portée aux gènes impliqués dans le développement limbique.
Différenciation avec d’autres maladies génétiques rares des membres
Il est essentiel de distinguer cette pathologie des autres anomalies congénitales des membres, telles que certaines ostéochondrodysplasies ou leucodystrophies qui peuvent présenter d’autres symptômes systémiques. L’acheiropodie se caractérise par une absence bilatérale totale et symétrique des mains et des pieds, tandis que d’autres syndromes génétiques rares peuvent provoquer des malformations asymétriques voire des atteintes multisystémiques.
Les diagnostics différentiels incluent également des syndromes comme le syndrome de SanFilippo qui impliquent des troubles neurodéveloppementaux, absents dans l’acheiropodie.
Traitements et prise en charge
Options actuelles pour améliorer la qualité de vie
Aucun traitement curatif n’existe à ce jour pour cette maladie génétique affectant les extrémités. La prise en charge repose sur une réadaptation fonctionnelle avec appareillage prothétique adapté pour compenser l’absence des mains et pieds. L’ergothérapie et la kinésithérapie sont indispensables pour améliorer la mobilité et l’autonomie.
Les prothèses pour membres supérieurs et inférieurs sont personnalisées selon la gravité des malformations, offrant aux patients une meilleure intégration sociale et professionnelle.
Recherches sur les traitements innovants
Des travaux expérimentaux explorent l’utilisation d’outils génétiques, tels que les oligonucléotides antisens, pour moduler l’expression des gènes responsables. Ces approches restent en phase préclinique mais pourraient un jour offrir des solutions thérapeutiques ciblées.
En attendant, un suivi multidisciplinaire et un accompagnement psychologique sont essentiels pour soutenir les patients et leurs familles.
FAQ — Comprendre la maladie génétique appelée acheiropodie
Quelles sont les 10 maladies héréditaires les plus courantes ?
Les 10 maladies héréditaires les plus courantes comprennent notamment la mucoviscidose, la drépanocytose, l’hémophilie, la chorée de Huntington, la dystrophie musculaire, la fibrose kystique, la maladie de Tay-Sachs, la polykystose rénale, la neurofibromatose et l’achondroplasie.
Quelle est l’espérance de vie moyenne d’une personne atteinte de la maladie d’Alexander ?
L’espérance de vie moyenne des personnes atteintes de la maladie d’Alexander dépend du type et de la gravité, mais elle est généralement réduite. La forme infantile peut entraîner un décès précoce, tandis que les formes adultes ont une évolution plus lente.
Quelle est la maladie génétique la plus rare ?
La maladie génétique la plus rare est difficile à déterminer précisément, mais l’acheiropodie est parmi les ostéochondrodysplasies extrêmement rares, avec moins d’un cas par million, caractérisée par une absence totale bilatérale des extrémités distales.
Quelles sont 10 maladies rares ?
Dix maladies rares incluent l’acheiropodie, la maladie d’Alexander, la trichothiodystrophie, la maladie de Hirschsprung, la maladie de Fabry, la maladie de Gaucher, l’amylose, la fibrodysplasie ossifiante progressive, le syndrome d’Usher et le syndrome de Marfan.
Comment la maladie d’Alexander influence-t-elle la santé oculaire ?
La maladie d’Alexander peut affecter la santé des yeux, provoquant parfois des anomalies cornéennes et une coloration anormale comme des teintes violettes, qui peuvent altérer la vision au cours de la maladie.
Quels sont les traitements disponibles pour les adultes atteints de la maladie d’Alexander ?
Le traitement chez les adultes atteints de la maladie d’Alexander est principalement symptomatique, visant à améliorer la qualité de vie par la kinésithérapie, la rééducation et le suivi neurologique, sans traitement curatif spécifique connu.
Publié par : Jade Lemarchal — Rédactrice spécialisée en santé
Relu, corrigé et validé par : Bertrand Ferrière — Rédacteur en chef
Publié le 15 novembre 2026

Jade est rédactrice sur Baby Doc, passionnée par la parentalité et le monde des tout-petits. Elle partage des contenus simples et rassurants. Son objectif : aider les parents à trouver rapidement des réponses claires, sans jamais remplacer un professionnel de santé.